01本篇适用条件
使用4个已知BSL1酿酒酵母S288C衍生教学单菌落,目标为经纯化DNA验证的500 bp无害基因组片段。4份裂解液及各自1:10稀释共8管PCR,另做已知纯化阳性DNA、裂解空白和NTC,共11管,每反应加0.5 μL模板;其中Y1为已确认可扩增的菌落裂解阳性。本例是碱热裂解替代旧页含糊溶壁酶方案,不适用于其他酵母物种和真菌孢子。
02实验原理
酵母细胞壁使直接挑菌扩增不稳定,NaOH配合加热释放可扩增DNA,粗裂解物也会抑制PCR。设置稀释可降低抑制,但同时减少模板,因此原液与稀释液并行;纯化DNA阳性不能单独证明裂解已成功。
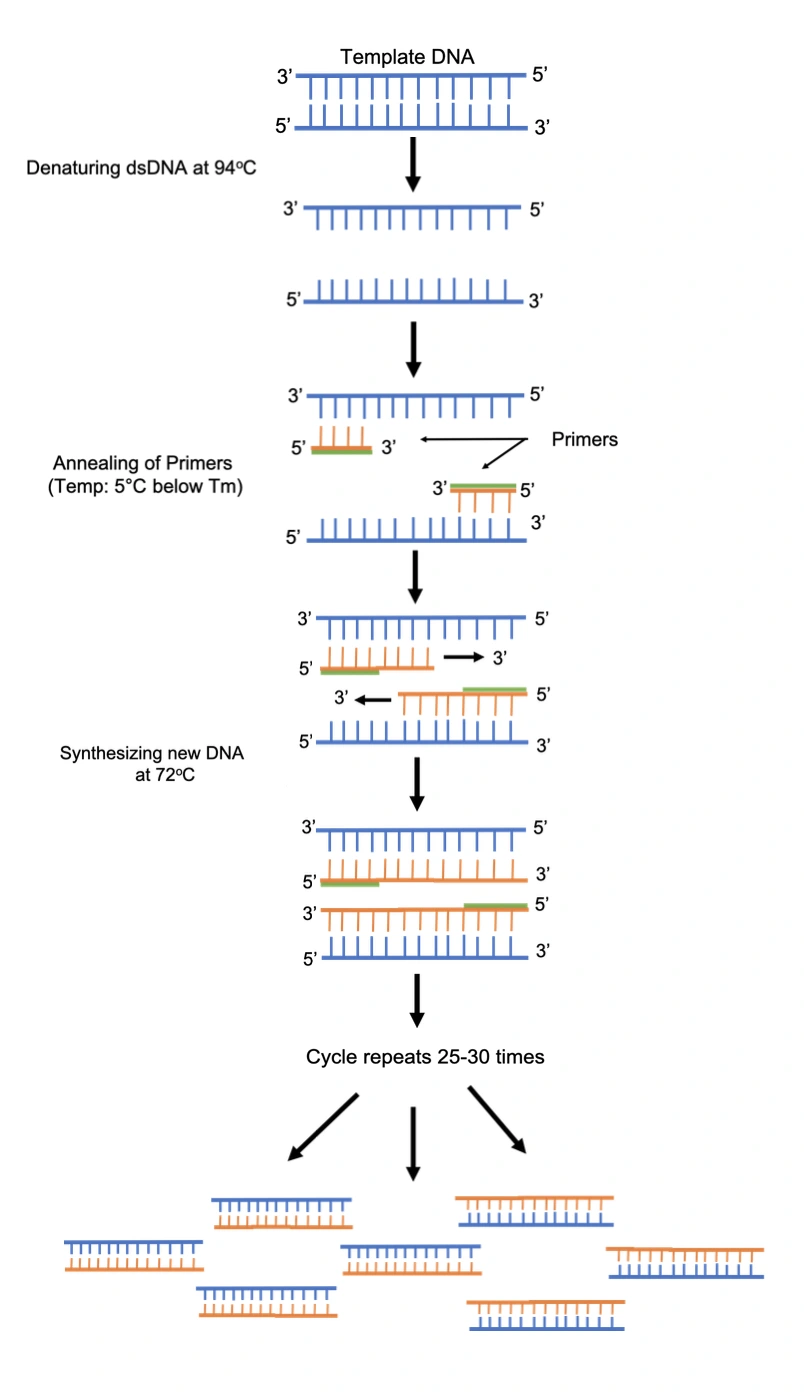
原图完整保留PCR循环与扩增示意。它用于理解分子过程;本篇温度、时间与循环次数以已限定Taq和模板的正文程序为准。
03安全与适用范围
样本仅为已知无害教学DNA或明确的非致病实验室株。戴实验服、手套,使用过滤枪头;配液、加模板和开扩增管用分开的器材与区域,扩增管只在产物区打开。凝胶和核酸染料按本地SDS处理;优先蓝光成像,断电后开电泳槽。扩增阳性不代表序列正确。 NaOH有腐蚀性;热裂解管需额定耐热并盖紧,开盖前降温和短离心,避免碱液飞溅。
04材料与仪器
- S288C教学单菌落4个、YPD复制平板、已确认同位点纯化DNA1 ng/μL。
- 20 mM NaOH、新水、GoTaq G2及Colorless液、10 μM已验证引物、dNTP。
- 100°C热块、额定20000×g的微量离心机、PCR仪、1.5%胶与100 bp梯。
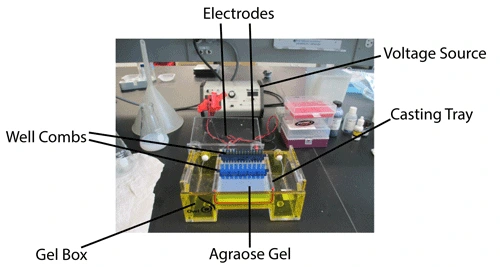
利用箭头辨认电极、胶槽与制胶组件,再按正文核对上样孔朝负极以及DNA迁移方向。图中设备仅为结构示例,不能照搬电源旋钮、尺寸或电压。来源为Addgene技术教程局部图,非商业推广。
05配液与用量
| 配液 | 配方/用量 | 核算 |
|---|---|---|
| 20 mM NaOH 10 mL | 1 M NaOH200 μL,水补至10 mL | 1×0.2/10=0.020 M |
| 每克隆裂解 | 少量菌+20 mM NaOH50 μL | 只挑约0.5 mm菌点,避免浓浊 |
| 1:10稀释 | 裂解上清2 μL+水18 μL | 原液NaOH约20 mM,稀释约2 mM |
| 入25 μL PCR | 上清或稀释液0.5 μL | 原液带入NaOH约0.4 mM;稀释约0.04 mM |
| 每25 μL反应 | 加量 | 终浓度 |
|---|---|---|
| 5×Colorless GoTaq反应缓冲液 | 5 μL | 1×;MgCl₂ 1.5 mM,不再盲加镁 |
| dNTP,四种各10 mM | 0.5 μL | 每种0.2 mM |
| 正向引物10 μM | 0.5 μL | 0.2 μM |
| 反向引物10 μM | 0.5 μL | 0.2 μM |
| GoTaq G2,5 U/μL | 0.125 μL | 0.625 U;用总混液避免单管吸0.125 μL |
| 模板或水 | 0.5 μL | 见正文指定 |
| 无核酸酶水 | 17.875 μL | 总25 μL |
100 μM引物工作液以10 μL储备加90 μL水配成10 μM。N管共用混液按N×1.1份配,模板不加入混液;每管分24.5 μL再加0.5 μL模板/水。
06时间安排
| 阶段 | 条件 | 时间 |
|---|---|---|
| 挑菌/复制 | 新鲜单菌落 | 20分钟 |
| 裂解/澄清 | 100°C5分钟,离心1分钟 | 20分钟 |
| 配PCR/扩增 | 30循环,500 bp | 约90分钟 |
| 电泳 | 1.5%胶,5 V/cm | 30–40分钟 |
07开始前的准备
先以纯化S288C DNA验证引物在58°C扩增500 bp,并准备已知可扩增菌落作为裂解阳性;若四个未知均不确定,需额外独立裂解已知株。本例对四个样本使用同一保守基因组位点,可用已知S288C菌落作裂解阳性。不可把此DNA阳性改成未经核对的高浓质粒。
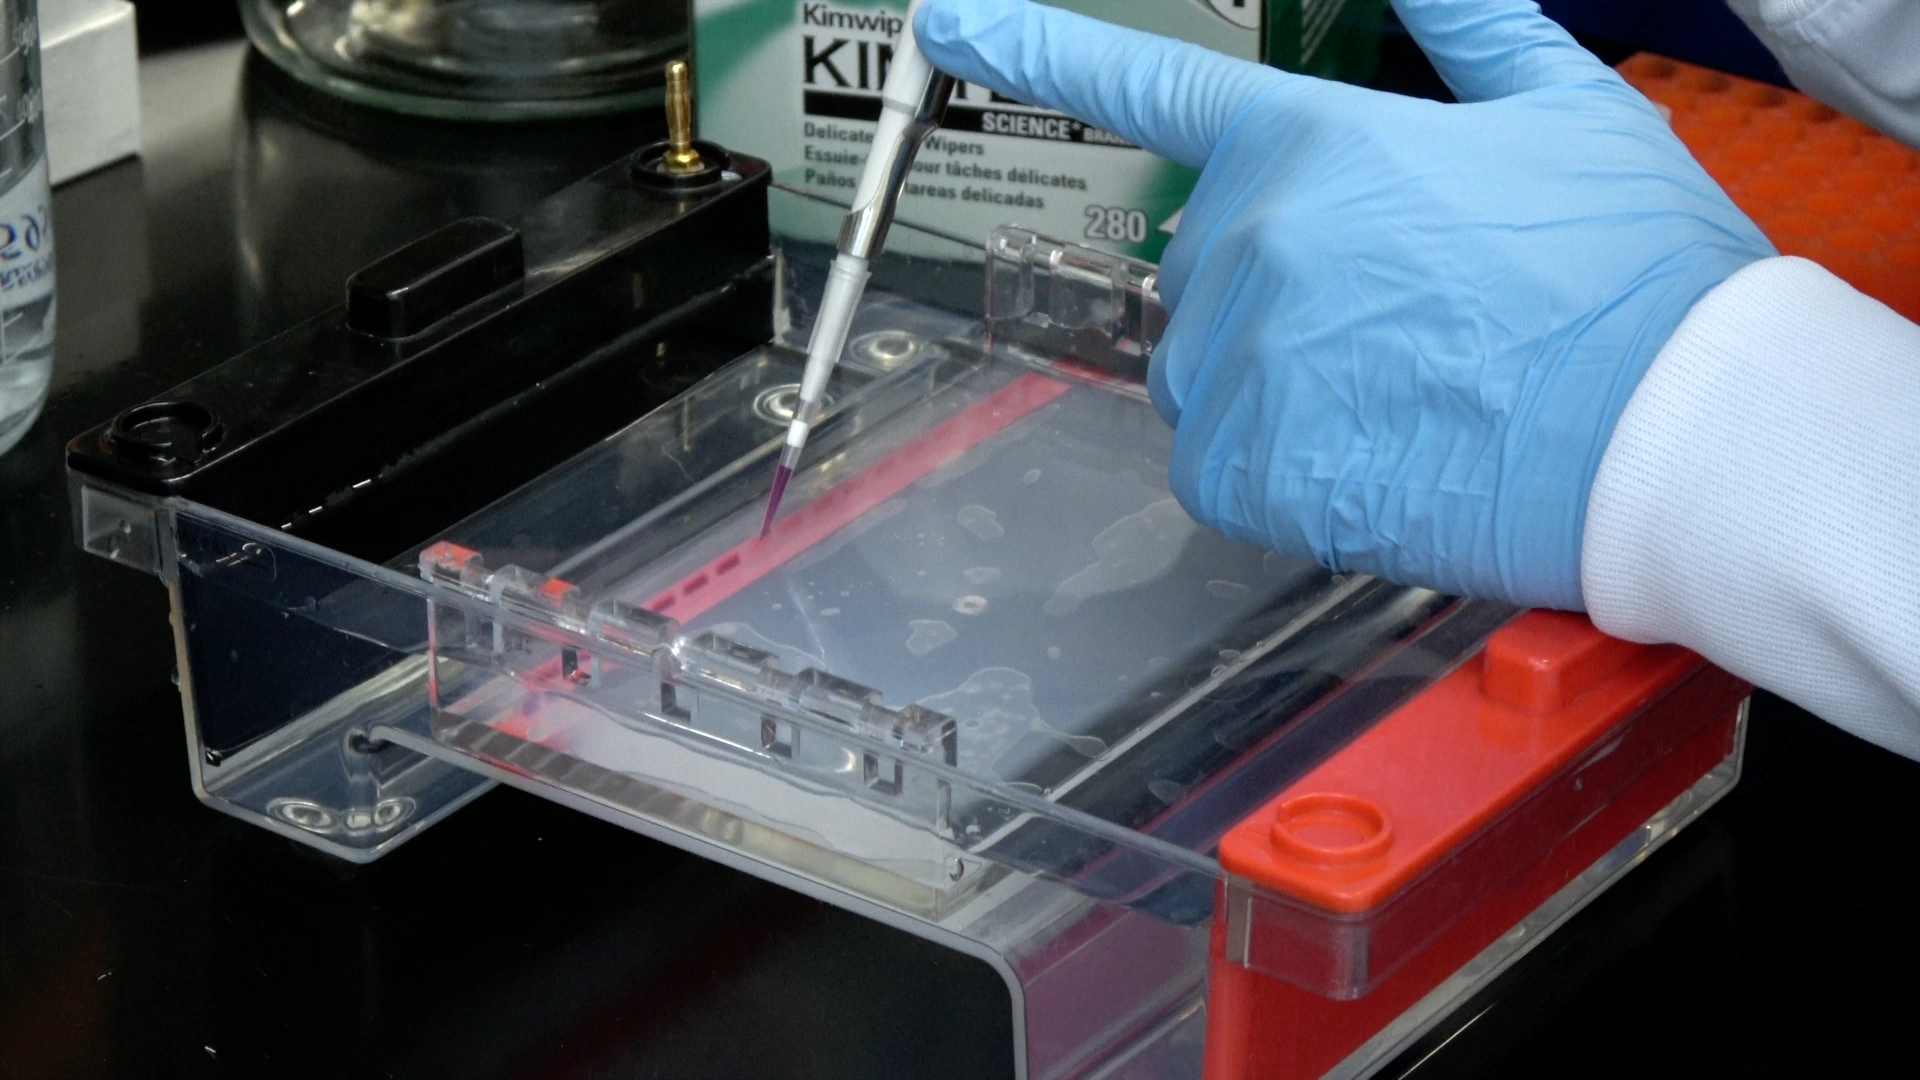
观察枪头与胶孔的位置;正文上样时避免戳破胶底、漏到缓冲液或挤入相邻孔。照片是原教程示例,不代表本篇样本、上样量或实验结果。来源为Addgene技术教程,非商业推广。
08逐步操作
- 对四个单菌落Y1–Y4拍照编号,在YPD复制板上对应格划线保种,记录其中已知裂解阳性株。
- 五管各加50 μL20 mM NaOH,四管标Y1–Y4,一管B不加菌。
- 新枪头分别轻触约0.5 mm菌点,涮入各管,盖紧;B用新头模拟操作但不接触菌。
- 将密封管置100°C5分钟,计时从达到温度起算;取出室温冷却2分钟。
- 20000×g离心1分钟,不扰动沉淀,将上层清液转新管;保留每管编号对应。
- 各取2 μL上清加入18 μL水,配成1:10;B同样按原液取样作裂解空白。
- 配11管25 μL PCR,逐管24.5 μL混液;标原液/稀释液八管及P/B/N,先分装不含模板混液。
- N加0.5 μL水、B加0.5 μL裂解空白、样本加0.5 μL相应液,P最后加0.5 μL纯化DNA。
- 运行95°C2分钟;30循环95°C30秒、58°C30秒、72°C30秒;72°C5分钟。
- 各取5 μL产物加1 μL6×上样液,1.5%胶5 V/cm分离,保存完整胶图。
- 对每个原液与1:10结果成对判读,记录稀释后是否恢复扩增;B或N有500 bp带则整批回查污染。
- 阳性代表该片段可检出;如用于构建鉴定,另外设计跨接头引物并测序,单个内部基因带不能证明整合位置。
- 按需从复制板获取对应活菌继续验证;处理热碱裂解废液和BSL1培养物,保存裂解起止、管图和判定。
09结果判断与质控
已知菌落裂解阳性与纯化P均应有500 bp,B/N无带。原液阴而稀释阳提示粗裂解抑制。需要证明“无靶标”时还应扩增独立内源位点,不能把无带等同基因缺失。
10实验记录模板
| 克隆/复制格 | 裂解起止 | 原液/1:10管号 | 500 bp结果 | 裂解P/纯化P | B/NTC | 接头或测序 |
|---|---|---|---|---|---|---|
| Y1–Y4 | 待填 | 待填 | 待填 | 待填 | 待填 | 待填 |
11常见问题与排错
只有纯化DNA阳性
检查菌量、加热、已知菌落裂解对照,必要时改纯化DNA;不无限加循环。
稀释才有带
说明抑制可能,记录最终稀释条件并独立重复。
接头带缺失
加内源对照分辨失败,再用纯化DNA和测序确认结构。
12参考资料
- 用户提供网络手册物理第30页:旧文仅列Lyticase及30分钟,缺酶活、缓冲液与模板量,本文明确替换成NaOH热裂解路线。
- 本古里安大学Tsirkas等,Enhanced fluorescent imaging of proteins in live yeast cells using fluorescently labeled scFv,STAR Protocols 2023,步骤6的菌落验证子步骤:实际全文核对少量酵母入50 μL20 mM NaOH、100°C5分钟、20000×g1分钟、0.5 μL上清入PCR。仅采用菌落裂解/验证,不引入其蛋白表达和改造过程。
- Promega,GoTaq G2 DNA Polymerase Product Information,9PIM784,修订03/18:已读50 μL体系、1.5 mM MgCl₂、0.2 mM各dNTP、0.1–1 μM引物、约1分钟/kb延伸及25–30循环;本文按体积减半,保留相同酶浓度。
做完最后一步,再核对原始记录。填写实际用量、起止时间与观察结果;遇到异常,先记录,再查看排错说明。