01本篇适用条件
教学供体含1 kb无害片段,两端分别为EcoRI和HindIII,插入内部无这两位点;受体双切后为3 kb骨架,插入方向和全长4 kb均由图谱预先确认。载体AmpR,BSL1 JM109受体。本篇从纯化供体/受体质粒各1 μg开始,避免把同尾、平端或相同酶两端混称定向克隆。
02实验原理
两种互不兼容突出端限制插入方向,连接依赖相容末端、5′磷酸及ATP。胶分离去掉未切质粒和供体骨架可降低背景;双切后两端不相容并不等于无需背景对照,残留未切质粒仍可高效转化。
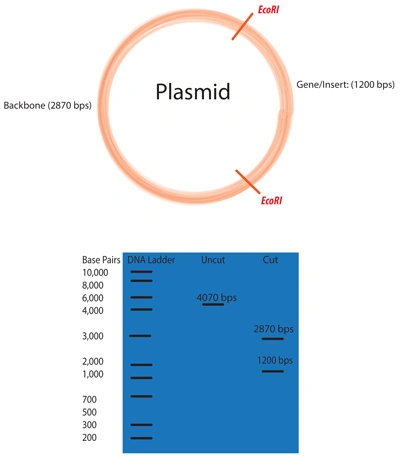
原图上下两panel为4070 bp双EcoRI位点质粒与2870/1200 bp模拟胶,全部坐标保留。它是来源图谱示例,不等同本文3 kb骨架加1 kb插入的EcoRI/HindIII双切;本文预计全长4 kb、双切3+1 kb,须按实际载体和引物图谱验证。未切质粒标称长度不能由构象迁移直接量取。
03安全与适用范围
样本仅为已知无害教学DNA或明确的非致病实验室株。戴实验服、手套,使用过滤枪头;配液、加模板和开扩增管用分开的器材与区域,扩增管只在产物区打开。凝胶和核酸染料按本地SDS处理;优先蓝光成像,断电后开电泳槽。扩增阳性不代表序列正确。
04材料与仪器
- 供体与受体质粒各100 ng/μL,已审核完整图谱;EcoRI-HF和HindIII-HF各20 U/μL、10×rCutSmart。
- T4 DNA连接酶400 cohesive-end U/μL与配套10×含ATP缓冲液、DNA纯化与定量材料。
- 1%胶与梯、蓝光台、JM109感受态、SOC、LB/Amp100 μg/mL平板、42°C水浴和37°C培养设备。
05配液与用量
| 反应 | 用量 | 核算 |
|---|---|---|
| 各双切50 μL | 质粒10 μL(1 μg)、10×液5 μL、EcoRI-HF0.5 μL、HindIII-HF0.5 μL、水34 μL | 每酶10 U,1×液;酶总2%体积 |
| 单切对照各25 μL | DNA250 ng(2.5 μL)、10×液2.5 μL、一种酶0.25 μL、水19.75 μL | 每酶5 U;两酶各一管,另未切对照 |
| 样本连接10 μL | 3 kb骨架50 ng、1 kb插入50 ng、10×连接液1 μL、酶0.5 μL、水至10 μL | 插入:骨架摩尔比3:1;各25 ng/μL时2+2+1+0.5+4.5=10 μL |
| 无插入背景10 μL | 骨架50 ng、缓冲液1 μL、酶0.5 μL、水至10 μL | 插入用水替代 |
| 无连接酶10 μL | 骨架及插入各50 ng、缓冲液1 μL、水至10 μL | 酶用水替代 |
| Amp平板 | 100 mg/mL Amp100 μL加入最终100 mL冷却LB琼脂 | 100 μg/mL,不加入高温培养基 |
06时间安排
| 阶段 | 条件 | 时间 |
|---|---|---|
| 双切/单切验证 | 37°C | 1小时 |
| 胶分离/净化/定量 | 1%胶,蓝光 | 1–1.5小时 |
| 连接 | 20–25°C | 2小时 |
| 转化/复苏 | 指定JM109 | 约2小时 |
| 培养/测序 | 37°C及Sanger | 另2–3天 |
07开始前的准备
分别在供体、插入和骨架完整序列搜位点,核对甲基化敏感性及两HF酶在rCutSmart的兼容性。限定所列HF体系,不能套旧页不同厂商KpnI/BamHI缓冲和温度。为不耐热灭活的情况统一以胶分离净化去酶,不宣称65°C15分钟可灭活所有酶。
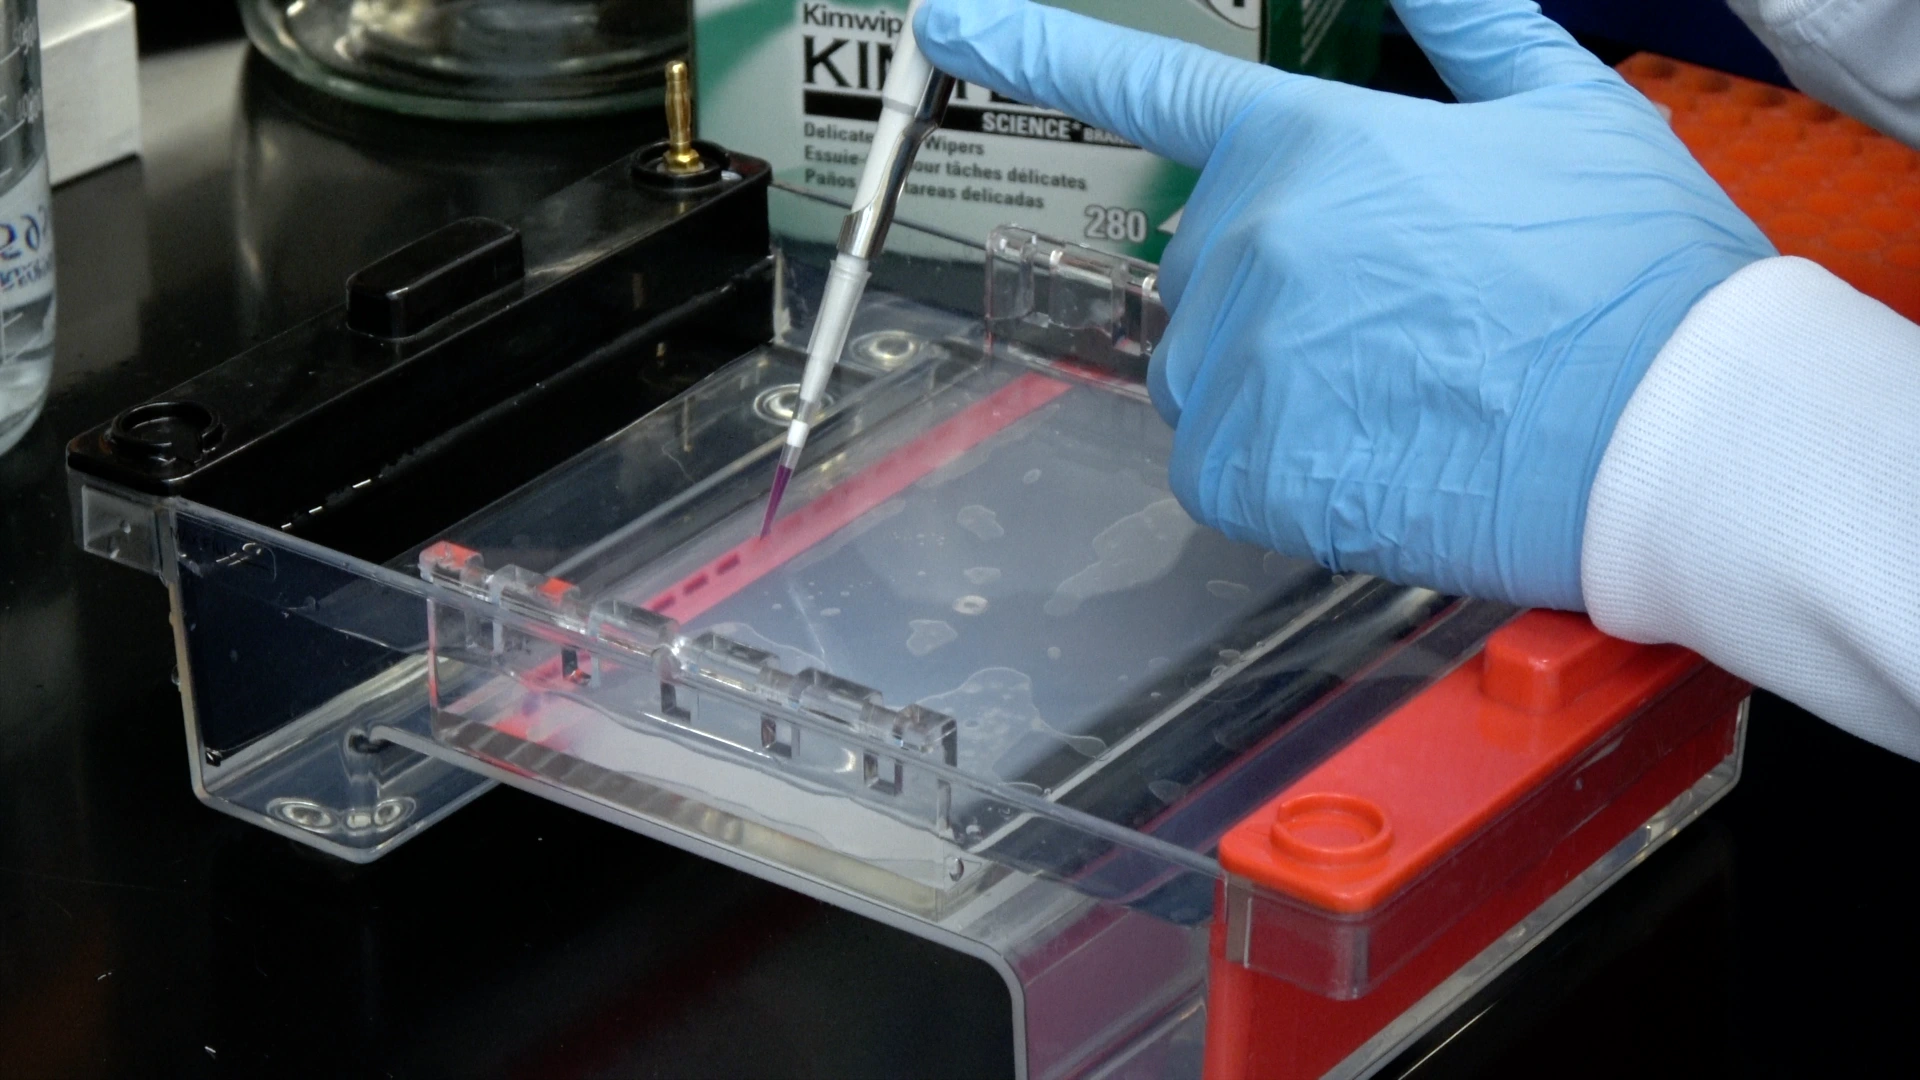
观察枪头与胶孔的位置;正文上样时避免戳破胶底、漏到缓冲液或挤入相邻孔。照片是原教程示例,不代表本篇样本、上样量或实验结果。来源为Addgene技术教程,非商业推广。
08逐步操作
- 保存供体/受体图谱、位点方向、1 kb插入及3 kb骨架预期,确认连接后4 kb与阅读框要求。
- 按表各配50 μL供体、受体双切,最后加两酶;配受体两单切和未切对照。
- 37°C孵育60分钟,取各反应5 μL检查1%胶,对照两单切应线性化。
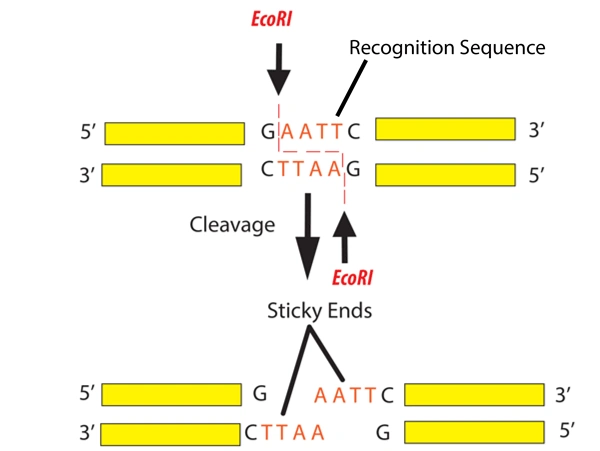
完整保留EcoRI识别序列、5′/3′方向、双链切割箭头及产生的两端。它只说明交错切口与黏端;本篇具体酶、缓冲液、酶量和限制图谱以正文为准,不从此示意推断产物长度。
Addgene,Restriction Digest of Plasmid DNA,EcoRI识别与切割图来源机构版权;公开技术资料完整图摘录,未声明开放许可;不含商品推广点击图片查看原图 ↗ - 将剩余供体及受体双切物分开上制备胶,5 V/cm跑到目标与骨架/未切分开。
- 蓝光下用不同新刀片分别切1 kb插入和3 kb骨架,小胶块独立净化,记录每管洗脱体积。
- 同一荧光法测两片段浓度,必要时调整到25 ng/μL;按50×1/3×3=50 ng算插入量。
- 按表配样本、无插入背景、无连接酶三管10 μL反应,检查连接液是10×而不是2×Rapid液。
- 20–25°C连接2小时,冰上暂存,不自行热灭活连接液。
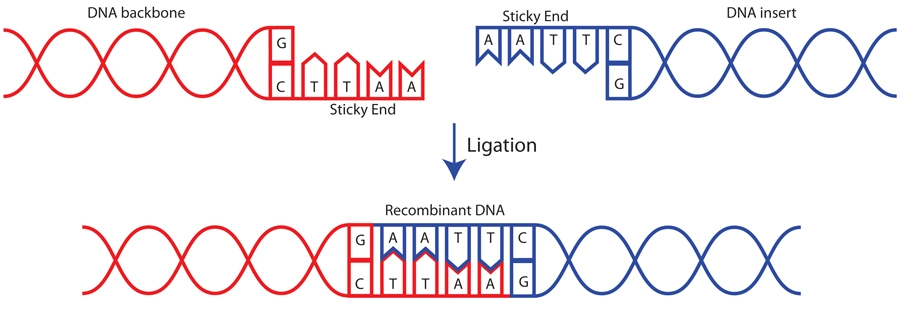
完整保留两段DNA、相容黏端、连接箭头与产物。原图以EcoRI的AATT末端示范分子间连接,不代表本篇最终构建或实测效率;反向PCR篇的低浓度自环属于分子内连接,两种连接结构须区分。
Addgene,DNA Ligation,EcoRI黏端连接示意来源机构版权;公开技术资料完整图摘录,未声明开放许可;不含商品推广点击图片查看原图 ↗ - 三管各取2 μL转化指定JM109,并设无DNA细胞及完整AmpR质粒阳性。将2 μL连接液加入50 μL JM109高效化学感受态细胞,轻弹混匀,冰上20分钟;42°C水浴45–50秒,立即冰上2分钟,加950 μL室温SOC,37°C约150 rpm复苏90分钟。取100 μL各涂两张匹配选择平板,37°C倒置16–24小时;同批做无DNA细胞阴性及0.1 ng完整质粒转化阳性。此为指定JM109条件,不替换为其他感受态的通用热激参数。
- 统计各板菌落数及涂板比例,比较样本与两个背景,选择6–8个独立菌落复制保种。
- 用已预验证的一条载体正向引物(插入点上游30 bp)和插入内部反向引物(插入第400 bp处)做方向性菌落PCR,含引物区全长预期430 bp;设已知阳性、空载体和NTC,按430 bp判读。
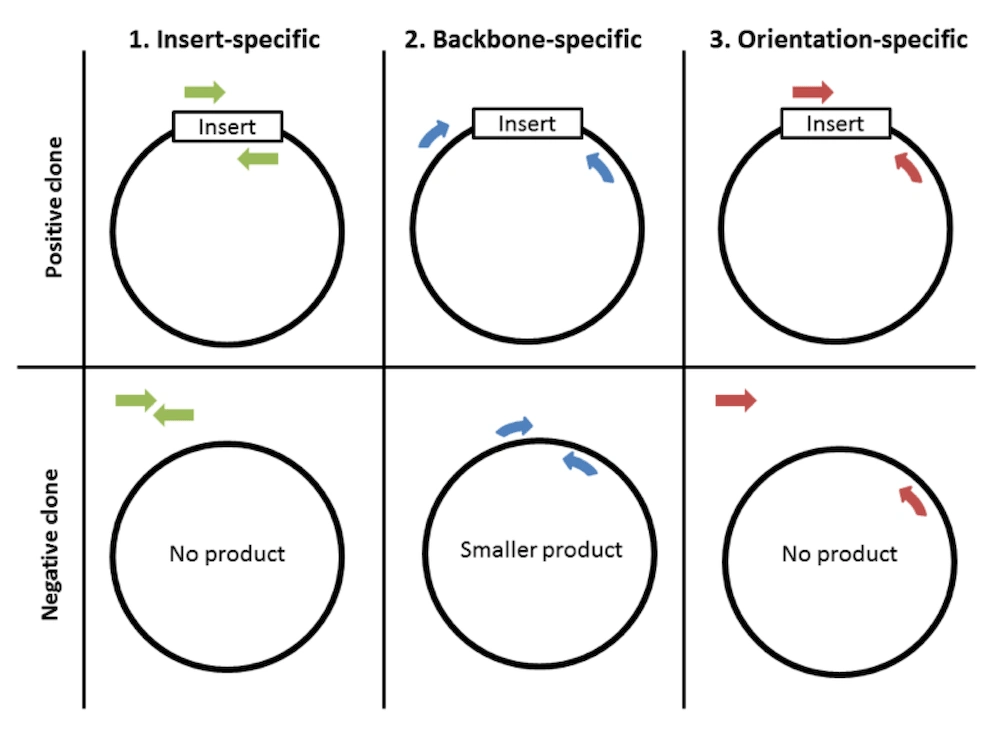
原图全部三类引物策略及正负模板保留。载体两侧引物筛查插入大小,载体加插入引物可检验方向;示意图的片段长度不是本文规定的200/1000 bp或亚克隆430 bp,具体预期由本篇图谱和引物位置计算。
Addgene,Plasmids 101: Colony PCR,Beth Kenkel,2016,网页原始完整图来源机构版权;公开技术资料完整图教学引用,未声明开放许可;不含商品推广查看技术来源 ↗点击图片查看原图 ↗ - 从2–3个候选小提质粒,以双切检查约3 kb+1 kb条带,并以未切/单切帮助判断构象和全长。
- 对两接头与全插入双向测序,确认方向、限制位点、阅读框及无变异后,登记正确克隆。
- 保存图谱、原始胶图、菌落数量、测序文件及样本追溯表,培养废物按BSL1流程处理。
09结果判断与质控
样本菌落应显著多于无连接酶背景,但不设普适百分比保证。正确克隆要求4 kb全长、3+1 kb双切片段、方向性PCR及完整序列一致。若插入产生内部新位点,重新预测图谱再解释。
10实验记录模板
| 供体/受体版本 | 两酶/批次 | 双切/单切胶 | 回收ng/μL | 骨架/插入ng与摩尔比 | 样本/背景菌落 | 方向/双切/序列 |
|---|---|---|---|---|---|---|
| 待填 | 待填 | 待填 | 待测 | 50/50,1:3 | 待填 | 待填 |
11常见问题与排错
背景高
查未切残留、单切和刀片交叉污染,重新分离骨架;不只提高插入倍数。
没有菌落
查完整质粒转化阳性和无DNA阴性,分辨细胞/平板与连接问题,再查ATP和末端匹配。
大小正确而序列错
重新核对供体、切点与连接设计;大小不是碱基和方向证据。
12参考资料
- 用户提供网络手册物理第49–54页:读取双切、连接、亚克隆与对照;纠正单位混用、单切证明双切成功及通用热灭活建议。
- Addgene,Restriction Digest of Plasmid DNA、DNA Ligation,已获取全文,查阅2026-11-02:核对缓冲兼容、低酶体积、片段纯化、摩尔比、ATP以及载体单独背景;连接采用该资料室温2小时路线。
- Promega,pGEM-T and pGEM-T Easy Vector Systems TM042,修订10/21:本文只采用指定JM109的转化和转化对照条件,不把其TA连接液挪入普通黏端连接。
做完最后一步,再核对原始记录。填写实际用量、起止时间与观察结果;遇到异常,先记录,再查看排错说明。