01本篇适用条件
仅用于纯化的普通无害商业pUC19教学质粒(2686 bp、单EcoRI位点)的体外分析。固定使用Promega EcoRI普通12 U/μL规格、10×Buffer H和配套乙酰化BSA,不用其他品牌EcoRI、EcoRI-HF或双酶切体系替代。设待测批次S、独立已知可切批次P、同批待测DNA无酶U、无DNA有酶N四管。无需培养菌、转化或设计外源载荷。
02实验原理
EcoRI识别其特定位点,将pUC19的环形DNA转为约2.69 kb线性DNA。未切质粒常有超螺旋和开环等多种迁移形式,不能只凭某条未切带与ladder重合估计真实长度。成功消化支持位点可被切和长度相近,不能证明完整序列身份。
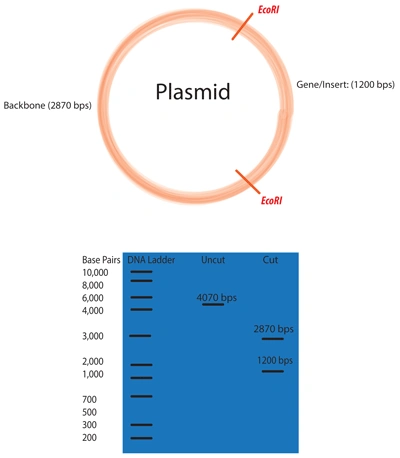
上下两幅原图均保留:含两个EcoRI位点的4070 bp示例产生2870与1200 bp片段。本文pUC19只有一个EcoRI位点,应为2686 bp线性主带,不能照搬图内大小或两条带结论;未切质粒旁4070 bp是标称长度,不能据未切构象迁移直接量长。下图是示意而非实测胶。
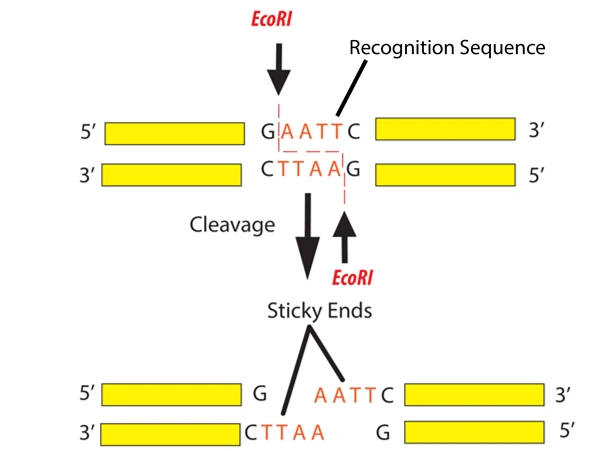
保留识别序列、5′/3′方向、两条切割箭头和切后两端,帮助区分识别位点与切割位置。图为EcoRI原理示意,未提供酶量、buffer或孵育温度;操作参数仍按本篇所选EcoRI体系。
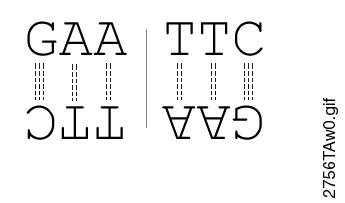
完整保留原图双链、中央对称关系和交错切口,理解EcoRI识别序列的回文性质;此图不代表所有限制酶都识别同样位点或都产生黏端。
03安全与适用范围
戴手套、实验服和护目镜,样本身份明确。酶从−20°C取出后置冰上;按设备规定离心。电泳通电前盖好、停电拔线后才取胶,核酸染料及成像光源按既有教程和SDS管理。不接触活菌或感染性材料。
04材料与仪器
- Promega EcoRI标签12 U/μL及其10×Buffer H,乙酰化BSA1 mg/mL,无核酸酶水。
- 待测商业pUC19和独立已知可切pUC19,各100 ng/μL,溶于低盐不含EDTA的Tris或水;不可用身份未知载体。
- 4支反应管、冰盒、37°C恒温装置、移液器;1%琼脂糖分析胶、合适ladder和6×loading dye。
05配液与用量
| 组分 | S待测 μL | P已知阳性 μL | U无酶 μL | N无DNA μL |
|---|---|---|---|---|
| 无核酸酶水 | 29 | 29 | 30 | 39 |
| 10×Buffer H | 5 | 5 | 5 | 5 |
| 乙酰化BSA1 mg/mL | 5 | 5 | 5 | 5 |
| 100 ng/μL对应DNA | 10 | 10 | 10 | 0 |
| EcoRI12 U/μL | 1 | 1 | 0 | 1 |
| 总体积 | 50 | 50 | 50 | 50 |
DNA为1 μg/含DNA管;BSA终浓度0.1 mg/mL;EcoRI为12 U,酶储液若50%甘油则带入终甘油1%。不额外加入其他品牌buffer或BSA。分析每管取5 μL,加6×上样液1 μL,上完整6 μL,即含约100 ng DNA。
06时间安排
| 阶段 | 条件 | 时间 |
|---|---|---|
| 配液 | 冰上 | 15分钟 |
| 单酶切 | 37°C | 60分钟 |
| 小份电泳分析 | 1%琼脂糖胶 | 约1–2小时 |
07开始前的准备
确认本批EcoRI、Buffer H和BSA为匹配体系,实际酶瓶浓度12 U/μL。若浓度不同先按单位和甘油核算整套配方,不直接沿用1 μL。核查pUC19资料上的长度和单EcoRI位点,两个批次的纯度及浓度独立记录。37°C装置提前稳定;准备泳道图ladder、U、P、S、N,保留全胶。
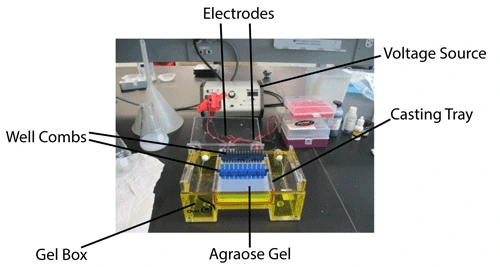
利用箭头辨认电极、胶槽与制胶组件,再按正文核对上样孔朝负极以及DNA迁移方向。图中设备仅为结构示例,不能照搬电源旋钮、尺寸或电压。来源为Addgene技术教程局部图,非商业推广。
08逐步操作
- 在四支管盖及管身标S、P、U、N,写样本批号及日期;将已知阳性DNA与待测DNA分开放置。
- 水、10×Buffer H及BSA解冻并混匀,短暂离心后置冰;EcoRI最后取出并保持冰上。
- 按表各加水29、29、30、39 μL,逐管打勾,避免阴性管误加模板。
- 每管加5 μL 10×Buffer H及5 μL BSA,新枪头逐项加入,轻吹打混匀。
- 给S/U各加10 μL待测DNA,给P加10 μL已知DNA;N不加DNA。各管取样来源立即记下。
- 最后给S、P、N各加1 μL、12 U/μL EcoRI,U不加酶;每次换头,缓慢排出黏稠酶液。
- 轻吹打5–8次混匀,短暂离心使液体集中底部;避免强烈涡旋酶,核对各管总量50 μL。
- 四管同时放入已稳定的37°C孵育60分钟,记录起止时间,不以所有限制酶“一律37°C”类推其他酶。
- 结束后各管立即置冰,分别取5 μL到新的分析管;各加1 μL 6×上样液,混匀,原反应液暂留冰上。
- 按ladder、U、P、S、N顺序上样,各分析管上完整6 μL;在泳道图勾选,不把原管直接整管倒进孔中。
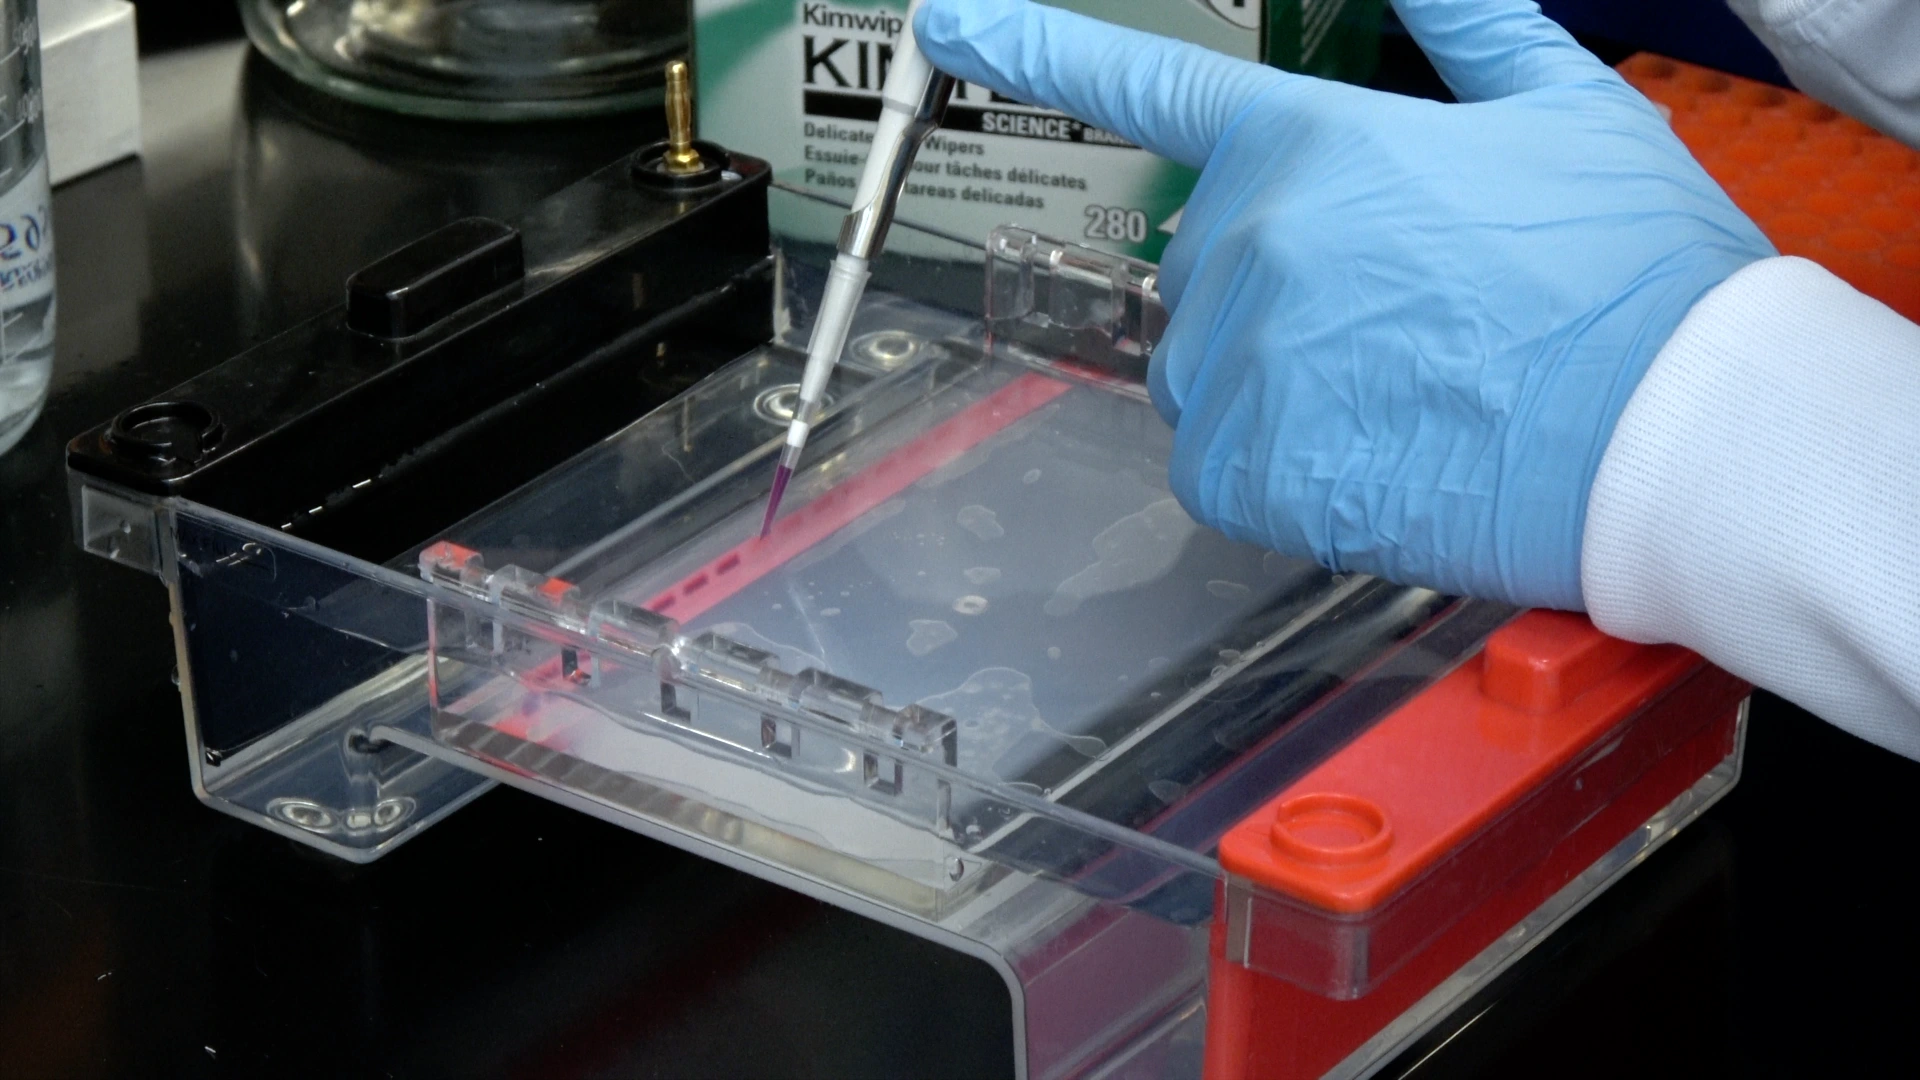
观察枪头与胶孔的位置;正文上样时避免戳破胶底、漏到缓冲液或挤入相邻孔。照片是原教程示例,不代表本篇样本、上样量或实验结果。来源为Addgene技术教程,非商业推广。
Addgene Agarose Gel Electrophoresis:Loading gel imageAddgene版权技术教程局部摘录,未据此声明开放许可;非商业推广查看技术来源 ↗点击图片查看原图 ↗ - 按已有1%琼脂糖胶教程运行和成像,保存未经裁切全胶图、ladder资料、曝光和运行参数。
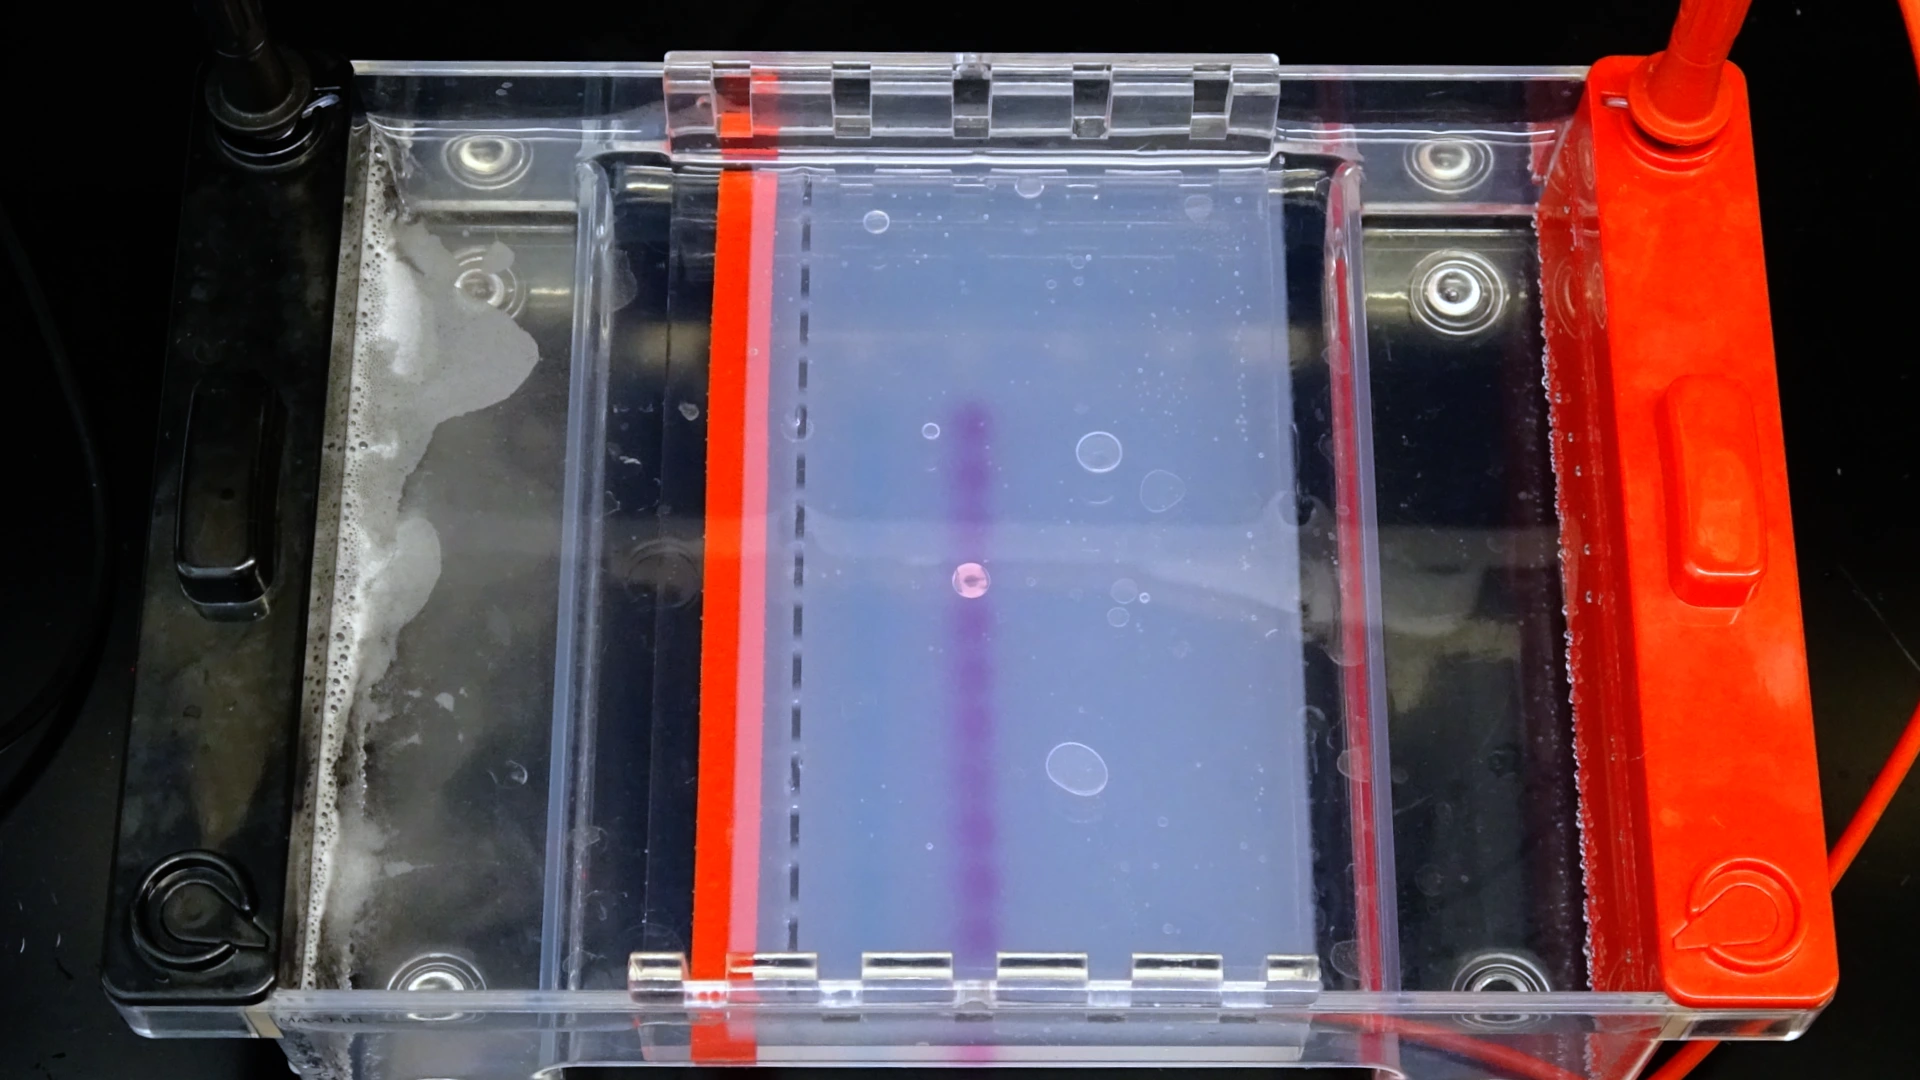
Addgene原教程第三幅照片:观察运行进度;不凭照片估计DNA片段长度。开盖、触碰胶槽或调整接线前必须先停电并断开电源。
- 先检查P出现约2.69 kb主要线性带、N无DNA条带,再比较S与U;P失败时不判断S“无切点”。
- 若S仍有大量与U相似的构象带,报告可能未切完全;查DNA抑制物、酶活和加样,不直接把所有多带都叫非特异切割。
- 记录结论及局限;本例为分析实验,余液按样本管理或废弃,不在未明确终止条件下直接用于连接或储存研究结论。
09结果判断与质控
P应显示约2686 bp线性主带,U可有多种构象,N不应有DNA信号。S相对U的构象变化及与P相近线性带支持成功单酶切。凝胶不能排除少量未切DNA,也不能证明序列完全正确。若P也失败,先查体系和酶;若N出现带,查DNA交叉污染和泳道溢出。
10实验记录模板
| 管号/DNA批次 | DNA ng/μL及μL | Buffer H/BSA μL | 酶U/μL与μL | 37°C起止 | 分析取样μL | 预计/观察带 | 全胶文件 |
|---|---|---|---|---|---|---|---|
| S/P/U/N | 待填 | 5/5 | 12/1或0 | 待填 | 5 | 待填 | 待填 |
11常见问题与排错
P正常、S切不全
查待测样本盐、EDTA和其他抑制物;用相同浓度重新净化样本验证,保留原图。
所有有酶管拖尾
查核酸酶污染、DNA降解、错buffer及过量酶;不要无限延长孵育。
U看似比线性带小
超螺旋质粒迁移快属常见构象效应,不按其位置直接报长度。
12参考资料
- 用户提供《分子生物学实验手册 来源网络仅供参考》PDF物理第48–49页:单酶切和无酶对照的历史线索;不采用通用热灭活及以rpm替代RCF的做法。
- Promega,Restriction Enzyme Resource(Standard Restriction Enzyme Reactions)及EcoRI技术规格,查阅日期2026-11-02:核对配套Buffer H、37°C、12 U/μL规格、BSA0.1 mg/mL、标准反应及星活性边界;50 μL四管表为教学配置。
- Addgene,Restriction Digest of Plasmid DNA,查阅日期2026-11-02:核对冰上加酶、厂家适用条件和电泳分析;本例仅普通商业教学DNA。
做完最后一步,再核对原始记录。填写实际用量、起止时间与观察结果;遇到异常,先记录,再查看排错说明。