01本篇适用条件
使用无害合成150 bp参考片段R和仅1 nt不同的等长变体V,均已测序,另给一个教学未知U。各自PCR后净化定量至10 ng/μL,每样在0%和10%甘油8%非变性胶上并行,含独立重复制样;保留未变性双链对照与PCR NTC。不用于临床诊断,不用放射同位素。
02实验原理
单链DNA按序列及温度折叠,构象改变可导致非变性胶迁移改变。两条互补链常有不同构象,条带数不固定;双链残留与多构象会造成额外带。改变甘油可能改变分辨率,参考/变体在同胶比较比跨胶绝对位置可靠。
03安全与适用范围
样本仅为已知无害教学DNA或明确的非致病实验室株。戴实验服、手套,使用过滤枪头;配液、加模板和开扩增管用分开的器材与区域,扩增管只在产物区打开。凝胶和核酸染料按本地SDS处理;优先蓝光成像,断电后开电泳槽。扩增阳性不代表序列正确。 未聚合丙烯酰胺有神经毒性,由受训者配胶;TEMED/APS及甲酰胺在相容化学通风条件下操作。电泳需安全冷却槽,先断电再开盖;染液与胶按SDS单独收集。
04材料与仪器
- R/V/U无害DNA、10 μM已验证引物、GoTaq G2 Colorless体系、净化与荧光定量装置。
- 30%丙烯酰胺:双丙烯酰胺29:1、5×TBE、甘油、10%新鲜APS、TEMED、甲酰胺、0.5 M EDTA、10%溴酚蓝。
- 1 mm厚8×8 cm小胶装置、循环冷却与温度计、SYBR Gold 10000×原液、适配成像仪。
05配液与用量
| 每25 μL反应 | 加量 | 终浓度 |
|---|---|---|
| 5×Colorless GoTaq反应缓冲液 | 5 μL | 1×;MgCl₂ 1.5 mM,不再盲加镁 |
| dNTP,四种各10 mM | 0.5 μL | 每种0.2 mM |
| 正向引物10 μM | 0.5 μL | 0.2 μM |
| 反向引物10 μM | 0.5 μL | 0.2 μM |
| GoTaq G2,5 U/μL | 0.125 μL | 0.625 U;用总混液避免单管吸0.125 μL |
| 模板或水 | 1 μL | 见正文指定 |
| 无核酸酶水 | 17.375 μL | 总25 μL |
100 μM引物工作液以10 μL储备加90 μL水配成10 μM。N管共用混液按N×1.1份配,模板不加入混液;每管分24 μL再加1 μL模板/水。
| 额外配液 | 配方 | 核算 |
|---|---|---|
| 8%胶10 mL、0%甘油 | 30%29:1溶液2.667 mL,5×TBE1 mL,水6.223 mL,10%APS100 μL,TEMED10 μL | 总10.000 mL,TBE0.5×;APS/TEMED最后加 |
| 8%胶10 mL、10%甘油 | 上方水改5.223 mL,另加甘油1 mL | 总10.000 mL,甘油10%体积比 |
| 变性上样液10 mL | 甲酰胺9.5 mL、0.5 M EDTA200 μL、10%溴酚蓝50 μL、水250 μL | 95%甲酰胺,10 mM EDTA,0.05%染料 |
| 每个变性样 | DNA10 ng/μL,1 μL+变性上样液5 μL | 共6 μL,上3 μL即5 ng |
| 0.5×TBE500 mL | 5×TBE50 mL,水450 mL | 制胶与运行浓度一致 |
| 染液50 mL | 10000×SYBR Gold5 μL+0.5×TBE至50 mL | 1×,避光;两胶各一份 |
06时间安排
| 阶段 | 条件 | 时间 |
|---|---|---|
| PCR/净化/定量 | 150 bp | 2–3小时 |
| 制胶聚合 | 室温 | 45–60分钟 |
| 预跑/分离 | 胶温10±1°C、5 V/cm | 15分钟+2–3小时 |
| 显影 | 1×SYBR Gold,室温避光 | 20分钟 |
| 成像判读 | 相同曝光 | 20分钟 |
07开始前的准备
先用R/V预实验,要求至少一种胶条件能稳定区分已知1 nt变体;不能预设SSCP一定检出。记录冷却槽设置与实际胶邻近温度,电泳电压按电极间距计算,5 V/cm不是“胶长×5”自动通用。若体系不能稳定控温,不将阴性用于排除变异。
08逐步操作
- 核对R/V全长150 bp及唯一差异,保存比对;U仅在结果判读后揭盲。
- 按25 μL表分别做R/V/U与NTC,95°C2分钟;30循环95°C30秒/58°C30秒/72°C15秒;72°C5分钟。
- 各取小份看2%琼脂糖胶,单一150 bp且NTC无带后净化,均调为10 ng/μL。
- 受训者按表分别配0%及10%甘油胶液,最后加APS/TEMED,灌1 mm小胶并插梳,聚合45–60分钟。
- 装电泳槽,加0.5×TBE并启用循环冷却,冲洗胶孔,确认无漏液、气泡。
- 实际胶邻近温度10±1°C、5 V/cm预跑15分钟,记录电压、电流及温度。
- 给R/V/U分别配两份变性样:1 μL DNA+5 μL变性上样液;另留1 μL未变性R加1 μL6×普通DNA上样液和4 μL水作双链参照。
- 将变性样95°C5分钟,立即冰上3分钟,轻短离心收液;双链参照不加热。
- 每孔快速加3 μL,双链参照上样量同为5 ng;NTC同变性处理,记录上样次序。
- 在10±1°C、5 V/cm运行2–3小时,记录每15分钟温度和电流;染料至胶长约3/4时停,避免跑出。
- 断电,拆胶入50 mL1×SYBR Gold,室温避光轻摇20分钟,每胶独立染液。
- 用相同曝光成像,保留原图;比较两种胶上R/V重复一致性及U是否出现可重复迁移改变。
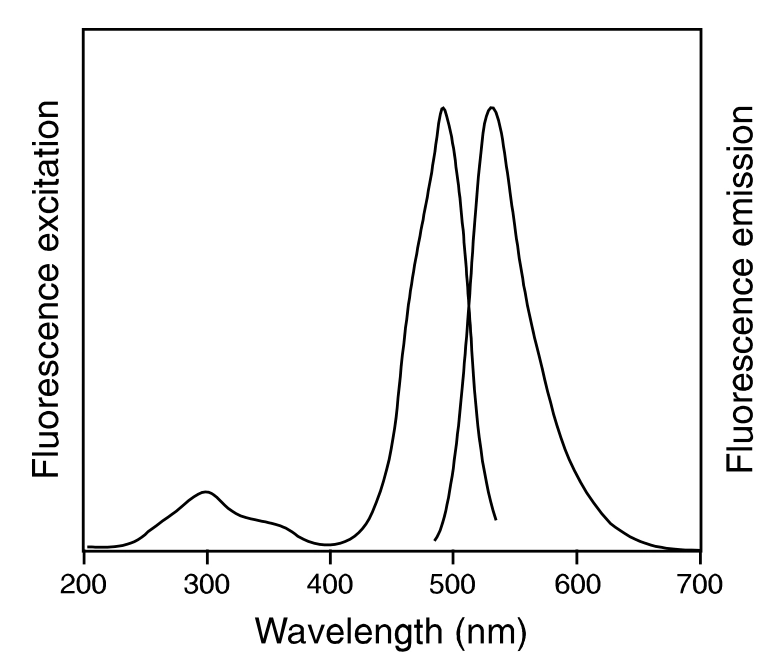
MP11494原Figure 1完整保留激发/发射曲线、左右纵轴与200–700 nm波长轴,用于选择兼容的成像通道。该光谱针对结合双链DNA的染料,不能直接据此推断本篇单链SSCP的灵敏度或变异检出率;同页RNA染色比较图未混入。
Thermo Fisher Scientific,SYBR Gold Nucleic Acid Gel Stain,MP11494,Figure 1,物理PDF第2页来源机构版权;公开技术资料完整图教学引用,未声明开放许可;不含商品推广查看技术来源 ↗点击图片查看原图 ↗ - 对U无论迁移是否改变都与测序真值比较;迁移异常仅记为“疑似变异”,须测序确认具体碱基。
- 报告温度、胶组成、片段长度、阳性检出能力和未检出限制,处理胶及甲酰胺废物。
09结果判断与质控
已知R/V应在至少一种条件下有稳定差别,复制样带型应一致。未变性参照帮助识别双链残留,不能要求所有样本固定三条带。阴性SSCP不排除点突变,异常也可由温度、杂质及异源双链引起,不能沿用“无假阳性”说法。
10实验记录模板
| 样本/真值 | PCR/净化ng/μL | 胶甘油% | 上样ng | V/cm/时间 | 温度范围 | 重复带型 | 迁移结论/测序 |
|---|---|---|---|---|---|---|---|
| R/V/U/N | 待填 | 0/10 | 5 | 待填 | 待填 | 待填 | 待填 |
11常见问题与排错
R/V不可分
该条件未建立检出能力,调整温度或胶组成后重新验证;不能把U同R判无变异。
条带多而模糊
查变性/冷却、RNA和引物残留、过量上样及温升。
重复样不一致
检查上样延迟、混液及热状态;重新独立制样,不挑选好看的单孔。
12参考资料
- 用户提供网络手册物理第36–38页:读取原放射性SSCP全路线,保留单链非变性分离,改为无害合成样本与非放射显影,纠正固定条带数、检出率和无假阳性断言。
- Thermo Fisher Scientific,SYBR Gold Nucleic Acid Gel Stain,MP11494:已读单/双链DNA适用性、10000倍稀释及10–40分钟染色;本例20分钟在该范围内,实际读取2026-11-02。
- Promega,GoTaq G2 DNA Polymerase Product Information,9PIM784,修订03/18:已读50 μL体系、1.5 mM MgCl₂、0.2 mM各dNTP、0.1–1 μM引物、约1分钟/kb延伸及25–30循环;本文按体积减半,保留相同酶浓度。
做完最后一步,再核对原始记录。填写实际用量、起止时间与观察结果;遇到异常,先记录,再查看排错说明。