01本篇适用条件
非致病酿酒酵母EBY100与序列已知的pYD1教学质粒;100 mL培养制备约1.4 mL感受态,本例4杯:样本、已知质粒阳性、无DNA阴性和无DNA存活检查。不构建文库、不诱导外源蛋白;其他菌株须先做该批条件验证。
02实验原理
LiAc和DTT短时处理改善细胞可转化性,山梨醇提供渗透保护,低温洗涤减少电弧。现代EBY100方案为2.5 kV,旧法1.5 kV属于另一体系,不能在同一表中混用。
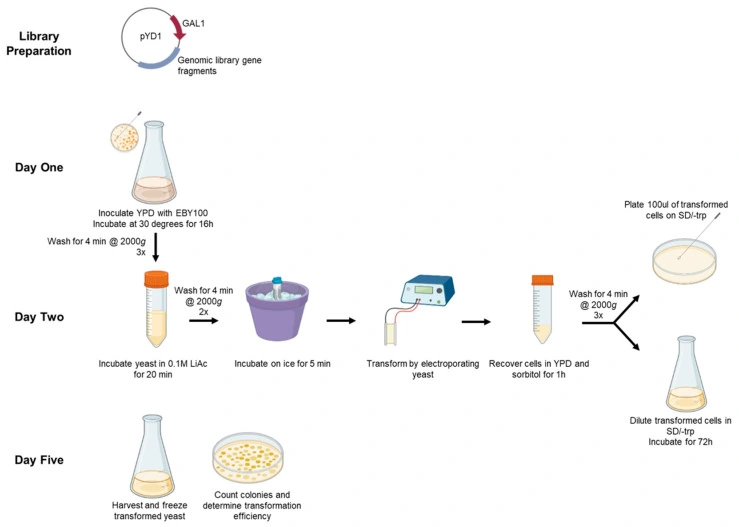
原Figure 1保留所有步骤与箭头。论文还有文库制备背景,本文只采用已声明的普通酵母/对照质粒路线;图中后续文库规模和效率不等于本文验证结果。
03安全与适用范围
仅用身份明确的非致病实验室样本;穿实验服、戴手套和护目镜,由熟悉本法的指导者带教。先核对仪器量程、试剂SDS及废物收集容器;培养物按本单位微生物废物流程处理。不得把本例直接外推到临床、感染性或未知来源材料。
04材料与仪器
- EBY100新鲜单菌落、YPD、已确认支持trp缺陷选择的SD/-Trp葡萄糖培养基、1 M LiAc和1 M DTT母液、2 M山梨醇、1 M CaCl₂、经热变性的10 mg/mL鲑鱼精DNA。
- 2 mm电击杯、脉冲仪、冷冻离心机、30°C摇床及OD600仪。
05配液与用量
| 项目 | 本例配制/用量 | 核对点 |
|---|---|---|
| 电转缓冲液,200 mL | 2 M山梨醇100 mL+1 M CaCl₂200 μL+水99.8 mL | 1 M山梨醇、1 mM CaCl₂;预冷 |
| 处理液20 mL | 1 M LiAc2 mL+1 M DTT200 μL+水17.8 mL | 0.1 M LiAc、10 mM DTT;当日现配 |
| 每杯 | 200 μL细胞+100 ng DNA+25 μg载体DNA | 例DNA1 μL100 ng/μL+载体2.5 μL10 mg/mL;阴性用水替代质粒 |
| 每杯复苏液5 mL | 1 M山梨醇2.5 mL+YPD2.5 mL | 1:1;不含抗生素 |
| YPD100 mL | 酵母提取物1 g、蛋白胨2 g、葡萄糖2 g,水至100 mL | 无菌配置;选择板须与TRP1标记匹配 |
06时间安排
| 阶段 | 条件 | 预计时间 |
|---|---|---|
| 种子及扩增 | 30°C | 7小时+约16小时 |
| 感受态 | 4°C洗涤;30°C处理20分钟 | 约90分钟 |
| 复苏 | 30°C | 1小时 |
| 选择培养 | 30°C | 3–5天 |
07开始前的准备
用新鲜小于4周工作板起始;预先确认亲本在YPD长、SD/-Trp不长。电转仪设指数衰减2.5 kV/25 μF/200 Ω,配2 mm杯。本文不采用现代论文中把pYD1阳性误称“negative”的措辞,也不按OD固定换算细胞数。
08逐步操作
- 单菌落接5 mL YPD,30°C通气培养约7小时;全部转至95 mL新YPD,30°C继续约16小时。
- 测OD600,目标1.6–1.8;未达目标按生长曲线处理,不能为赶时间直接收菌。
- 4°C、2000×g离心4分钟,弃培养基,以50 mL冰水重悬;同条件离心,再重复水洗一次。
- 用50 mL冰冷电转缓冲液重悬并按同条件离心,弃上清。
- 以20 mL新鲜LiAc/DTT液重悬,转入摇瓶,30°C振荡20分钟。
- 立即4°C、2000×g离心4分钟;用50 mL冰冷电转缓冲液洗一次,再离心去上清。
- 加电转缓冲液使最终细胞悬液1.4 mL;冰上暂存,当天使用,记录实际体积。
- 各杯取200 μL细胞,S/P加100 ng对应质粒和25 μg载体DNA;N/V以等体积水代质粒,所有组保留载体DNA。
- 将混合液转入冰冷2 mm杯,冰上5分钟;擦干外壁、排除气泡,逐杯电击。
- 设置2.5 kV、25 μF、200 Ω单脉冲,记录实际ms;V不电击,直接复苏。
- 立即每杯加入1 mL冷山梨醇:YPD,转入含3 mL该液的管,再用1 mL该液冲杯并合并;目标最终约5 mL。
- 全部处理后30°C通气复苏1小时;4°C、2000×g离心4分钟,以10 mL无菌水洗三次,去掉YPD。
- 重悬于4 mL SD/-Trp葡萄糖液;S/P作1:50和1:100稀释各涂100 μL选择板,N同样上选择板,并取N与V各作相同梯度/体积上YPD板,比较电击后存活与未电击基线。
- 30°C倒置3–5天,计数分离菌落;总转化子=菌落数×稀释倍数×4000/100,效率再除0.1 μg。
- 挑独立样本菌落复划并做质粒/插入验证;记录阳性、阴性和存活对照结果,再安排后续培养。
09结果判断与质控
P在SD/-Trp生长、N不长、V在YPD生长才是有效批次。现代来源报道的高效率与文库条件有关,本例仅单质粒教学,不承诺10⁸ CFU/μg。四杯各200 μL仅消耗800 μL,余量留作损耗,不能把1.4 mL错误写成4×200 μL。
10实验记录模板
| 菌株/OD600 | 处理起止 | 细胞体积 | DNA/载体质量 | 杯间距/设定 | 实际ms | P/N/V菌落 | CFU/μg |
|---|---|---|---|---|---|---|---|
| 待填 | 待填 | 待填 | 待填 | 待填 | 待填 | 待填 | 待填 |
另记日期、操作者、试剂批次、设备型号、原始文件路径、偏离方案及原因;保存所有对照,失败批次也保留。
11常见问题与排错
电弧
查DNA盐、残培养基与杯外水;用新杯及去盐DNA重做。
选择板阴性也长
先查亲本trp表型和YPD残留,验证选择培养基。
存活板少
查DTT处理过长、脉冲异常及复苏渗透保护。
12参考资料
- 旧网络手册物理第69–70页:酵母电转线索,旧文将酿酒/毕赤选择混写,本文不沿用。
- High-Efficiency Transformation and Expression of Genomic Libraries in Yeast,2023,NCBI PMC10514863:已读100 mL、OD1.6–1.8、2000×g4分钟、LiAc/DTT20分钟、1 M山梨醇+1 mM CaCl₂、2.5 kV/25 μF/200 Ω及复苏选择。本文限定单个无害质粒。
做完最后一步,再核对原始记录。填写实际用量、起止时间与观察结果;遇到异常,先记录,再查看排错说明。