01本篇适用条件
目标是已知完整序列、约3 kb的无害教学质粒中的500 bp区域;提供已证实含该片段的1 ng/μL模板。设计2对候选,先用1对做55/58/61°C退火梯度,每温度模板和无模板各1管,共6管。若模板含真实基因,需同时指定宿主/物种与参考序列版本;本例不设计病原检测引物。
02实验原理
正向引物按目标正链读取,反向引物是目标另一端序列的反向互补。Tm取决于盐、镁和寡核苷酸浓度;2(A+T)+4(G+C)仅粗估。序列比对预测特异性不能取代实际PCR。3′末端没有必须选T或禁止A的普适规则,发夹自由能越负通常越稳定,不能沿用旧文符号解释。
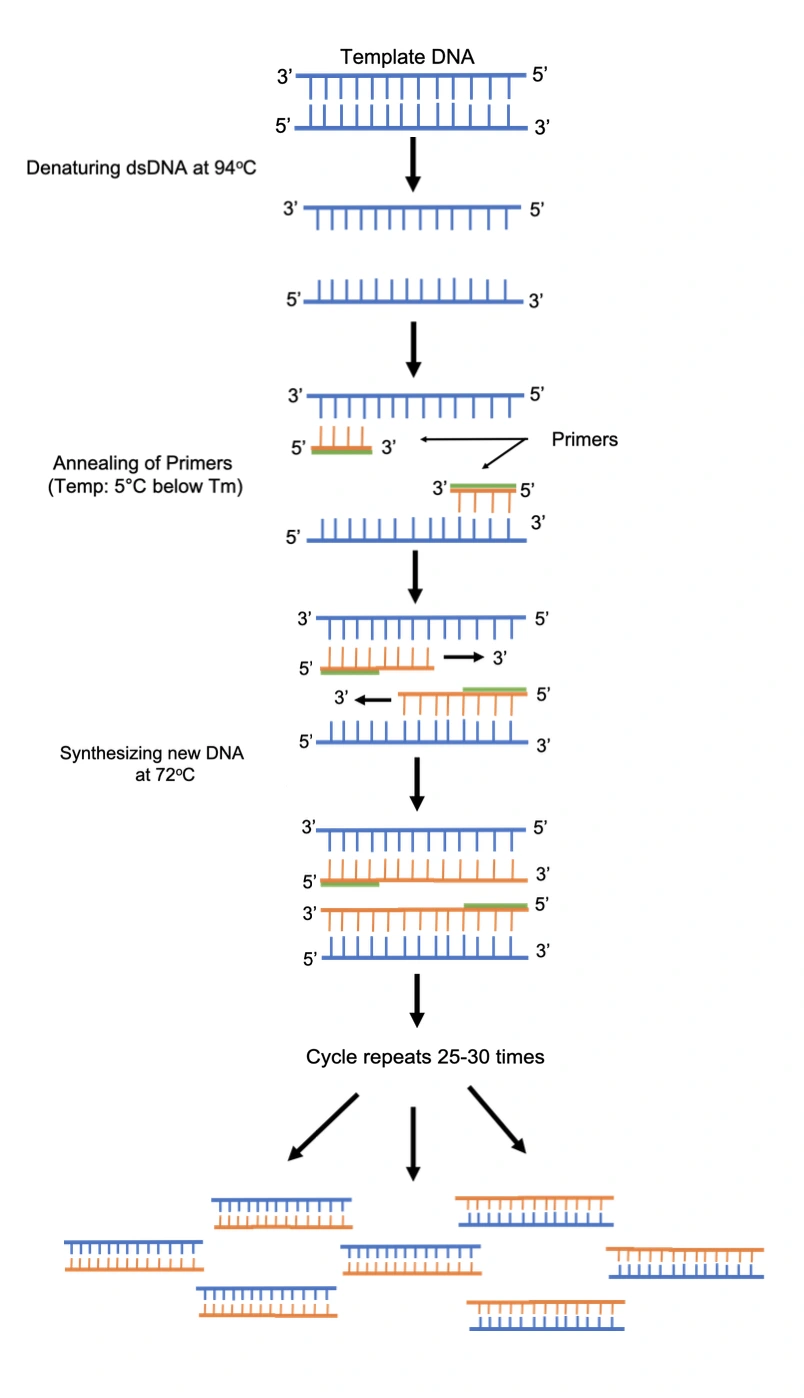
原图完整保留PCR循环与扩增示意。它用于理解分子过程;本篇温度、时间与循环次数以已限定Taq和模板的正文程序为准。
03安全与适用范围
样本仅为已知无害教学DNA或明确的非致病实验室株。戴实验服、手套,使用过滤枪头;配液、加模板和开扩增管用分开的器材与区域,扩增管只在产物区打开。凝胶和核酸染料按本地SDS处理;优先蓝光成像,断电后开电泳槽。扩增阳性不代表序列正确。
04材料与仪器
- 版本明确的FASTA、序列编辑器、NCBI Primer-BLAST与Primer3、保存检索结果的文件夹。
- 两条10 μM引物、无害质粒1 ng/μL、GoTaq G2及其5×Colorless缓冲液、dNTP各10 mM、无核酸酶水。
- 带梯度和热盖PCR仪、过滤枪头、1.5%胶、100 bp梯。
05配液与用量
| 每25 μL反应 | 加量 | 终浓度 |
|---|---|---|
| 5×Colorless GoTaq反应缓冲液 | 5 μL | 1×;MgCl₂ 1.5 mM,不再盲加镁 |
| dNTP,四种各10 mM | 0.5 μL | 每种0.2 mM |
| 正向引物10 μM | 0.5 μL | 0.2 μM |
| 反向引物10 μM | 0.5 μL | 0.2 μM |
| GoTaq G2,5 U/μL | 0.125 μL | 0.625 U;用总混液避免单管吸0.125 μL |
| 模板或水 | 1 μL | 见正文指定 |
| 无核酸酶水 | 17.375 μL | 总25 μL |
100 μM引物工作液以10 μL储备加90 μL水配成10 μM。N管共用混液按N×1.1份配,模板不加入混液;每管分24 μL再加1 μL模板/水。
6管按6.6份:5×液33 μL、dNTP3.3 μL、正/反引物各3.3 μL、酶0.825 μL、水114.675 μL,共158.4 μL;分6×24 μL后有14.4 μL余量。
06时间安排
| 阶段 | 条件 | 时间 |
|---|---|---|
| 序列、设计与比对 | 保存日期与数据库 | 1–2小时 |
| 配液 | 冰上 | 20分钟 |
| PCR | 95°C2分钟;30循环95°C30秒/梯度30秒/72°C30秒;72°C5分钟 | 约70分钟 |
| 电泳与判读 | 1.5%胶,5 V/cm | 约35分钟 |
07开始前的准备
选择18–25 nt、GC40%–60%、相近Tm(起点58–62°C,相差≤2°C)的候选,避开低复杂度和明显3′互补;这些是初始筛选线,不是成功保证。扩增区500 bp须包含两引物长度。记录Primer3使用的盐/镁/dNTP/引物浓度,若用Primer-BLAST,设置正确数据库与物种。
08逐步操作
- 获取模板完整FASTA,记录来源、版本、长度与目标坐标,确认不是仅有蛋白序列。
- 标出约500 bp目标范围,检查是否跨所需接头,明确本次检测的是插入大小还是方向。
- 在Primer3输入目标与初始18–25 nt、GC40%–60%、Tm58–62°C条件,保留2对候选。
- 分别核对正向序列和反向互补序列,以5′→3′记入订购表,按坐标计算两对预期产物长度。
- 检查两条引物自身发夹、同二聚体和交叉二聚体,尤其3′端可延伸互补;记录工具条件及ΔG符号。
- 用Primer-BLAST对适当物种/数据库检查,另在完整质粒和宿主序列搜索可能配对位点;保存报告和日期。
- 排定优先候选,核对干粉标称nmol;例如25 nmol加250 μL水为100 μM,再配10 μM工作液。
- 将模板配为1 ng/μL,标记6管为55S/55N、58S/58N、61S/61N,设定对应温度位置。
- 按表配6.6份不含模板的混液,每管24 μL;S加1 μL模板,N加1 μL水,先封N再加模板。
- 运行95°C2分钟;30循环95°C30秒、55/58/61°C30秒、72°C30秒;72°C5分钟,结束4°C暂存。
- 在产物区每管取5 μL加1 μL6×上样液,上1.5%胶与100 bp梯,5 V/cm跑至目标分离清楚。
- 对比三温度的500 bp条带、额外带及N,选择无模板洁净且目标单一的条件;无合格条件时换第二对候选。
- 对目标带做序列确认或用已知对照验证身份,记录最终引物、Tm条件、孔温和失败候选,不只保存“最亮”照片。
09结果判断与质控
目标为约500 bp单带、相应N无带;最高温不一定最好,选择有足够产量且特异的条件。仅大小正确不足以证明身份。若N有目标带,先处理污染再谈引物优化;若两候选均无带,检查模板与阳性体系。
10实验记录模板
| 候选 | F/R 5′→3′ | 模板版本/坐标 | Tm/计算条件 | 特异性数据库/日期 | 实际孔温 | 目标/杂带/NTC | 身份确认 |
|---|---|---|---|---|---|---|---|
| 1/2 | 待填 | 待填 | 待填 | 待填 | 55/58/61°C | 待填 | 待填 |
11常见问题与排错
多条带
先查预测非特异位点和3′互补,再比较梯度;不能只提高循环数。
只有二聚体
复核引物方向、模板与加入量;重设3′互补明显的引物。
无模板有条带
该批不作特异性结论,隔离旧试剂并重新做洁净验证。
12参考资料
- 用户提供网络手册物理第14页:逐条核对旧“黄金法则”,纠正固定72°C Tm、3′末端T优先和ΔG符号等绝对化建议。
- NCBI,Primer-BLAST Primer Information,查阅2026-11-02:已读Primer3加BLAST和全局比对及正反所有配对检查的说明。
- Promega,GoTaq G2 DNA Polymerase Product Information,9PIM784,修订03/18:已读50 μL体系、1.5 mM MgCl₂、0.2 mM各dNTP、0.1–1 μM引物、约1分钟/kb延伸及25–30循环;本文按体积减半,保留相同酶浓度。
做完最后一步,再核对原始记录。填写实际用量、起止时间与观察结果;遇到异常,先记录,再查看排错说明。